 Español

Vistas:0 Autor:Editor del sitio Hora de publicación: 2026-10-30 Origen:Sitio


En el ámbito de alto riesgo de la fabricación farmacéutica, el control ambiental no deja margen de error. Un solo contaminante en el aire que pasa por alto el sistema HVAC desencadena una cascada de eventos catastróficos. Se producen rechazos de lotes. A esto le siguen retiradas generalizadas de productos. Inevitablemente, las instalaciones enfrentan inspecciones fallidas por parte de autoridades reguladoras como la FDA o la EMA. Para mitigar estos graves riesgos operativos, los administradores de las instalaciones deben cumplir estrictamente las pautas de buenas prácticas de fabricación. Las regulaciones actualizadas del Anexo 1 de GMP de la UE que regulan la calidad del aire y los ambientes estériles son particularmente implacables.
En el centro de esta estrategia de control de la contaminación se encuentra el sistema de filtración terminal. Este componente, que actúa como la última línea de defensa, dicta la integridad de todo el espacio de fabricación. Esta guía explora la mecánica de la filtración de alta eficiencia y las distinciones críticas entre varios grados. También examinaremos los rigurosos procesos de validación exigidos para el cumplimiento continuo y los factores de ingeniería esenciales necesarios para que las actualizaciones de la infraestructura garanticen la preparación continua para las auditorías.
Cumplimiento de GMP: la filtración de alta eficiencia es absolutamente obligatoria para lograr entornos ISO Clase 5 a 8 y salas limpias de Grado A a D según el Anexo 1 de GMP.
Distinciones de grado: los modelos H13 capturan el 99,95 por ciento de las partículas más penetrantes, mientras que el H14 captura el 99,995 por ciento. Esta diferencia logarítmica hace que el H14 sea esencial para zonas estériles críticas.
Tecnología avanzada: la actualización a un diseño de minipliegues ofrece caídas de presión significativamente más bajas y una vida útil más prolongada, lo que optimiza drásticamente el consumo de energía de la sala limpia.
La validación es clave: las pruebas rutinarias de fugas de PAO y el monitoreo continuo de la caída de presión son prácticas no negociables para mantener el cumplimiento normativo continuo.
Abastecimiento inteligente: la compra de unidades certificadas de fabricantes acreditados con documentación completa EN 1822 evita fallos catastróficos en las auditorías.
Si observamos el panorama farmacéutico más amplio, el diseño de las instalaciones está experimentando un cambio enorme. Las recientes revisiones del Anexo 1 de GMP de la UE han obligado a los ingenieros a repensar su enfoque de las estrategias de control de la contaminación. Los organismos reguladores exigen ahora un seguimiento proactivo y continuo en lugar de controles periódicos reactivos.
Al mismo tiempo, los directorios corporativos están dando gran prioridad a la optimización energética. Los sistemas HVAC de salas blancas tradicionalmente consumen hasta el 70 por ciento de la energía total de una instalación. En consecuencia, la industria se está alejando rápidamente de los filtros tradicionales de pliegues profundos. Las instalaciones modernas están haciendo la transición hacia diseños aerodinámicos avanzados que reducen las caídas de presión iniciales. Esta doble demanda de una esterilidad más estricta y una menor huella de carbono está cambiando por completo la forma en que los ingenieros especifican las unidades de filtración terminales.
Un filtro de alta eficiencia es mucho más que un simple tamiz. Funciona como un dispositivo mecánico muy avanzado diseñado para atrapar partículas submicrónicas mediante una dinámica física compleja. Cuando los sopladores fuerzan el aire a través del denso medio de microvidrio, los contaminantes no se quedan atrapados simplemente porque son demasiado grandes. En cambio, los medios capturan partículas a través de tres mecanismos principales. La interceptación ocurre cuando las partículas rozan una fibra y se adhieren. La impactación ocurre cuando partículas más pesadas chocan directamente contra las fibras debido a la inercia. Finalmente, la difusión atrapa partículas ultrafinas que se mueven erráticamente en el movimiento browniano hasta que chocan con una fibra estructural.
Los marcos regulatorios exigen un control inflexible sobre las amenazas microbianas y de partículas en el aire. Un solo microorganismo viable que ingresa a un área de elaboración de compuestos asépticos compromete un lote completo de terapias que salvan vidas. Para evitar este desastre, el filtro actúa como barrera final. Instalado directamente en el punto de entrada de aire de la rejilla del techo, garantiza que se capture cualquier partícula generada aguas arriba dentro de los conductos. La ubicación de esta terminal ofrece un flujo continuo y unidireccional de aire ultralimpio, barriendo físicamente los posibles contaminantes lejos de los productos y el personal expuestos.
Para evaluar objetivamente la eficiencia de una sala limpia, los ingenieros primero deben comprender el tamaño de partícula más penetrante, comúnmente conocido como MPPS. Si bien los textos heredados a menudo asumen que 0,3 micrones es el punto de referencia estándar, los datos empíricos revelan una realidad diferente. Las partículas más difíciles de capturar suelen tener entre 0,12 y 0,25 micrones, dependiendo en gran medida de la velocidad del medio. La eficiencia de la filtración se clasifica rigurosamente en función de la capacidad de capturar este tamaño de partícula específico y difícil de alcanzar.
Integrar las clasificaciones correctas de filtros HEPA H13 H14 es un requisito fundamental para las aplicaciones farmacéuticas modernas. Utilizar una calificación inadecuada para un espacio altamente clasificado resulta inmediatamente en una falla en la auditoría.
Grado de filtro | Eficiencia en MPPS | Aplicación típica de sala limpia | Zona GMP Anexo 1 |
|---|---|---|---|
H13 | ≥ 99,95% | Fabricación terminalmente esterilizada, zonas de fondo. | Grado C y D |
H14 | ≥ 99,995% | Procesamiento aséptico, líneas de llenado, campanas de flujo laminar. | Grado A y B |
Específicamente, los modelos H13 garantizan una eficiencia general del 99,95 por ciento en MPPS. Estas unidades son muy efectivas para salas limpias de fondo donde la exposición del producto sigue siendo mínima. Por el contrario, las unidades H14 cuentan con una estricta eficiencia del 99,995 por ciento. Para zonas de Grado A donde los productos estériles están directamente expuestos al medio ambiente, H14 es un mandato legal. Esta diferencia logarítmica significa que una unidad H14 permite el paso de diez veces menos partículas en comparación con su contraparte H13, lo que proporciona el margen de seguridad crítico requerido para operaciones asépticas.
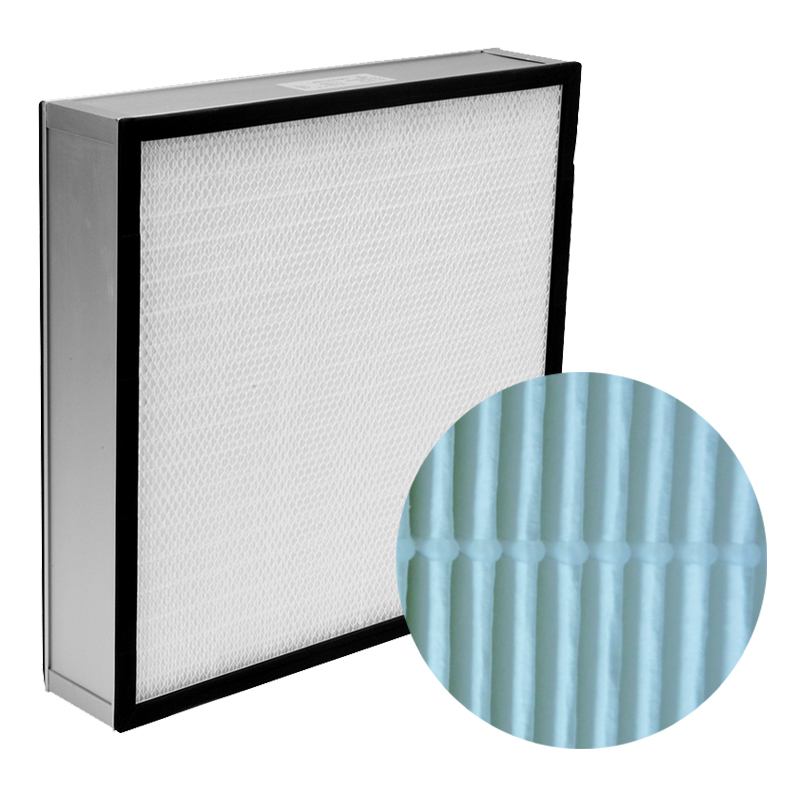
Históricamente, los filtros estándar de alta eficiencia utilizaban separadores de aluminio corrugado para mantener el espacio entre los pliegues del medio de microvidrio. Si bien han sido funcionalmente adecuados durante décadas, estos voluminosos separadores aumentan el riesgo de perforación del medio. También crean una turbulencia significativa en el flujo de aire y limitan el volumen total de medios empaquetados en un marco estándar.
Para combatir estas ineficiencias, la industria está haciendo una rápida transición al filtro HEPA mini plisado . Este diseño de ingeniería elimina por completo el aluminio voluminoso en favor de cintas adhesivas termofusibles ultrafinas. Este refinamiento estructural permite una densidad significativamente mayor de medios filtrantes dentro de una profundidad de marco mucho menor, a menudo tan delgada como 50 mm o 69 mm.
El aumento de la superficie se traduce directamente en una caída de presión inicial dramáticamente menor. Por ejemplo, las unidades de minipliegues de alta calidad pueden alcanzar niveles de resistencia iniciales tan bajos como 110 Pa a 160 Pa. Debido a que los motores de los ventiladores HVAC no tienen que trabajar tan duro para superar la resistencia del aire, las instalaciones farmacéuticas continuas logran reducciones masivas en el consumo de energía eléctrica. Además, el espaciado uniforme proporcionado por los separadores de fusión en caliente garantiza un flujo de aire laminar altamente consistente. La velocidad del aire uniforme es una necesidad absoluta para las zonas asépticas de Grado A para evitar que turbulencias inesperadas atraigan contaminantes al campo estéril.
La entrega de aire esterilizado en un entorno controlado requiere un sistema de entrega de alta ingeniería. Un terminal módulo HEPA es un conjunto integral que se instala perfectamente en la rejilla del techo de la sala blanca. Consta de una carcasa robusta construida típicamente con aluminio extruido anodizado o acero inoxidable, el paquete de medios filtrantes en sí, una cara difusora de distribución de aire y puertos de prueba integrados aguas arriba para aerosoles de validación.
Una de las decisiones de ingeniería más críticas tiene que ver con el mecanismo de sellado entre el filtro y la carcasa. Los sistemas HVAC comerciales a menudo dependen de juntas de neopreno secas. Sin embargo, las salas blancas farmacéuticas prefieren abrumadoramente las configuraciones de sellos de gel fluido. En esta configuración, el marco del filtro presenta un canal continuo lleno de un gel de silicona o poliuretano que no cura. La carcasa presenta una brida afilada que muerde profundamente este gel. Esta interacción física crea una barrera de fluidos absoluta y hermética.
Este diseño fluido se adapta fácilmente a cambios estructurales menores, vibraciones de la rejilla del techo y expansión térmica. Elimina por completo el riesgo de fugas de derivación, que es un notorio culpable de las fallas en las pruebas de fugas. Cuando se montan al ras en sistemas de barra en T de alta resistencia, estos módulos permiten ciclos rigurosos de lavado y descontaminación con peróxido de hidrógeno vaporizado sin degradar el sello.
Adquirir una unidad premium es sólo el paso inicial. La validación continua y documentada sigue siendo la verdadera piedra angular del cumplimiento de las GMP. Este ciclo de vida de validación se divide en rigurosas pruebas de fábrica realizadas por el fabricante y pruebas rutinarias in situ realizadas por el equipo de validación de la instalación.
Según los protocolos EN 1822, cada unidad individual destinada a un entorno farmacéutico debe someterse a pruebas de escaneo automatizadas antes de salir de la planta de fabricación. Las sondas robóticas escanean todo el frente aguas abajo para garantizar que no haya fugas por perforaciones y verificar la eficiencia general. Un Certificado de Conformidad único vinculado al número de serie de la unidad debe acompañar el envío.
Una vez instalados, los técnicos deben probar los filtros en su lugar para verificar que no se hayan producido microfracturas durante el tránsito. Los técnicos presentan un desafío de aerosol de polialfaolefina en sentido ascendente. Utilizando un fotómetro calibrado, barren meticulosamente la sonda a lo largo de la cara aguas abajo y el sello perimetral a una velocidad controlada de aproximadamente 5 centímetros por segundo. Las pautas GMP dictan estrictamente que cualquier fuga localizada que exceda el 0,01 por ciento de la concentración aguas arriba constituye una falla crítica.
Además, las pruebas de velocidad del flujo de aire verifican que la velocidad del aire cumpla consistentemente con el requisito reglamentario de 0,45 metros por segundo para zonas de Grado A. Mantener registros históricos meticulosos de estas pruebas es vital, ya que los inspectores regulatorios examinarán estos registros para verificar el control ambiental continuo.
Un mito generalizado en la gestión de instalaciones es que los filtros terminales poseen una fecha de caducidad cronológica estricta. En realidad, las regulaciones GMP no especifican un cronograma de reemplazo obligatorio basado únicamente en el tiempo. Cuando están protegidos por prefiltros en buen estado, incluidos los grados G4 y F8 en la unidad primaria de tratamiento de aire, los filtros terminales pueden funcionar de manera confiable durante tres a cinco años. El reemplazo está dictado enteramente por métricas de desempeño empíricas.
Los Procedimientos Operativos Estándar deberían desencadenar un cambio obligatorio bajo condiciones específicas. En primer lugar, los ingenieros deben controlar la caída excesiva de presión. Cuando la unidad acumula suficientes partículas para alcanzar su resistencia máxima permitida, se debe reemplazar para evitar una tensión severa del motor y tasas de cambio de aire degradadas. En segundo lugar, una prueba de integridad fallida exige una acción inmediata. Si una unidad no pasa una prueba de fugas de rutina y el daño excede los límites de parcheo permitidos, se debe desechar. Finalmente, cualquier daño físico visible al medio o exposición a humedad excesiva compromete inmediatamente la integridad estructural.
Para las instalaciones que manejan ingredientes farmacéuticos activos altamente potentes, los protocolos de mantenimiento deben incorporar procedimientos de entrada y salida de bolsa. Estos sistemas permiten a los técnicos extraer y reemplazar unidades contaminadas por completo dentro de una bolsa sellada de alta resistencia, aislando de forma segura las partículas peligrosas del personal y las instalaciones circundantes.
El mercado comercial está muy saturado con productos de consumo comercializados bajo términos ambiguos como tipo HEPA o 99% HEPA. En el sector farmacéutico, fuertemente regulado, instalar cualquier cosa que no sea una unidad completamente documentada y probada individualmente es una violación grave del cumplimiento que resultará en un fracaso inmediato de la auditoría.
La trazabilidad del material es un factor de compra primordial. El marco debe construirse con materiales robustos capaces de resistir productos químicos agresivos para la desinfección de salas blancas. Además, los medios, los separadores termofusibles y los selladores de encapsulado deben estar certificados explícitamente como no desprendibles y libres de gases. Esto evita que la propia unidad se convierta en una fuente de contaminación química dentro de la zona estéril.
Seleccionar el socio fabricante adecuado es fundamental. Las instalaciones farmacéuticas deben abastecerse de proveedores que demuestren procesos transparentes de garantía de calidad y proporcionen informes completos de pruebas de fábrica para cada unidad. Busque fabricantes que ofrezcan tamaños personalizados, bajas caídas de presión inicial y sellos confiables de gel de poliuretano para garantizar la estabilidad operativa a largo plazo.
Los sistemas de filtración de alta eficiencia actúan como el corazón absoluto de las salas blancas farmacéuticas. Cubren la brecha crítica entre el aire crudo de HVAC y el estricto cumplimiento del Anexo 1 de GMP. Comprender las diferencias matizadas entre las clasificaciones H13 y H14 garantiza que sus instalaciones implementen el nivel adecuado de protección para las distintas zonas de riesgo operativo.
Invertir en tecnologías avanzadas de minipliegues y módulos terminales robustos con sellos de gel confiables estabiliza la aerodinámica de la sala limpia. Esta actualización reduce los costos operativos de energía y proporciona una barrera impenetrable contra la contaminación. En última instancia, priorizar una validación in situ rigurosa protege la eficacia del producto, preserva la reputación de la marca y salvaguarda la seguridad del paciente.
Para garantizar que sus instalaciones permanezcan siempre listas para auditorías con trazabilidad de materiales verificable, explore las soluciones de ingeniería disponibles en el mercado. Desde dimensiones personalizadas hasta diseños de minipliegues de baja resistencia, puede encontrar los productos certificados exactos necesarios para sus entornos críticos visitando Vitefilter hoy.
La principal distinción radica en su eficiencia de filtración verificada en el tamaño de partícula más penetrante. Los filtros H13 capturan al menos el 99,95 por ciento de estas desafiantes partículas, lo que los hace perfectamente adecuados para salas blancas de fondo y fabricación con esterilización terminal. Los filtros H14 capturan el 99,995 por ciento de las partículas. Esta mayor eficiencia es un requisito legal para entornos estériles críticos, procesamiento aséptico y campanas de flujo laminar.
Sí, lo hacen de forma muy eficaz. Si bien los viriones individuales suelen tener menos de 0,3 micrones, son muy susceptibles al mecanismo de difusión de los medios de microvidrio. Su errático movimiento browniano hace que choquen con las fibras. Además, los virus y las bacterias rara vez flotan de forma independiente en una sala limpia. Por lo general, se adhieren a partículas portadoras más grandes, como escamas de piel o gotas de agua microscópicas, que quedan fácilmente atrapadas mediante mecanismos de interceptación e impactación.
De acuerdo con las interpretaciones estándar del Anexo 1 de GMP y las pautas de la FDA, los filtros ubicados en áreas de procesamiento aséptico de Grado A y B altamente críticas deben someterse a pruebas de fugas de PAO al menos cada seis meses. Los filtros situados en áreas de fondo de Grado C y D menos críticas generalmente requieren pruebas de integridad al menos cada doce meses para mantener el cumplimiento normativo.
Los diseños de minipliegues reemplazan los voluminosos separadores de aluminio corrugado con cintas adhesivas ultrafinas de fusión en caliente. Esta innovación estructural permite empaquetar una superficie de medios significativamente mayor dentro de un marco compacto. El resultado es una caída de presión mucho menor, un consumo de energía de HVAC drásticamente reducido, una vida útil operativa más larga y un flujo de aire laminar más consistente.
Si un filtro no supera una prueba de fuga de PAO de rutina, se requieren acciones correctivas inmediatas antes de que se pueda reanudar la fabricación. Si la fuga detectada es menor y cumple con los procedimientos operativos estándar locales, un técnico de validación puede repararla utilizando selladores de silicona aprobados. Si el daño excede los límites permitidos, el filtro debe reemplazarse por completo y la nueva unidad debe volver a probarse exitosamente in situ.
La humedad excesiva puede degradar gravemente los medios filtrantes de microvidrio tradicionales. Los altos niveles de humedad aumentan el riesgo de que el medio se hinche, lo que eleva la caída de presión y obliga al sistema HVAC a trabajar más. Además, la exposición prolongada a la condensación puede comprometer la integridad estructural de las fibras, provocando microdesgarros y posteriores fallos en las pruebas de fuga. Las salas blancas deben mantener estrictos controles de humedad relativa para proteger la infraestructura de filtración.
Para zonas críticas de procesamiento aséptico de Grado A, los organismos reguladores como la FDA y la EMA generalmente recomiendan una velocidad frontal uniforme y continua de 0,45 metros por segundo, con una variación permitida de más o menos 20 por ciento. Esta velocidad específica garantiza un barrido de aire unidireccional que aleja eficazmente los contaminantes potenciales de los productos estériles expuestos sin crear turbulencias disruptivas.


